 下载APP

2026年ESMO大会,数据披露密集。CLDN18.2/4-1BB双抗Givastomig的更新数据,绝对值得重点关注。逻辑在于,随着样本累积、随访延长,日趋成熟的数据集,已经为Givastomig注册临床的开发奠定了基础。
根据10月25日新桥生物公布的Givastomig 联合纳武利尤单抗与mFOLFOX6的 1b期成熟数据:
8mg/kg亚组中位随访接近18个月,客观缓解率(ORR)达79%,中位无进展生存期(mPFS)为16.9个月。
这组数字并非首次出现。今年1月,8mg/kg组的mPFS就已达到16.9个月,刷新了 CLDN18.2靶点疗法的上限,市场也因此对它抱有期待。
但当时随访时间有限,16.9个月这个中位数能维持多久,仍需更成熟的数据验证。眼下正是这一节点:随访大幅延长后,8mg/kg亚组的数据依然保持在原有水平,获益的持久性由此得到印证。这一方面为后续注册临床提供参考,也带来更大底气。
根据新桥口径,8mg/kg是已选定用于注册开发的剂量,该组在CLDN18.2低表达、PD-L1低表达人群中同样维持了较高的缓解率。这两类人群对CLDN18.2疗法的反应通常偏弱,若这一表现能在更大样本中复现,其临床价值有望超过现有已获批疗法。
对业内而言,这份数据有两层含义。一是CLDN18.2的竞争格局可能生变,二是4-1BB平台的价值或面临重估。
/ 01 /更成熟的数据,更强的信心
对创新药管线而言,没有什么比"数据能够经受更长时间的检验"更具说服力。
新桥生物在ESMO 2026公布的数据,是迄今对Givastomig最全面的一次评估:样本量更大,随访时间更长。结果显示,其疗效经得起考验:表现保持稳定、安全性依然可控。
抗肿瘤活性首先得以保持。早期数据最常见的问题是,随着入组人群扩大而增加了数据的变异性。Givastomig并未出现这一情形。相比1月数据,8mg/kg组疗效可评估人群从26例扩至29例,ORR从77%升至79%,新增的三例患者全部实现缓解,疾病控制率(DCR)达到97%。
更为关键的是获益的持久性。
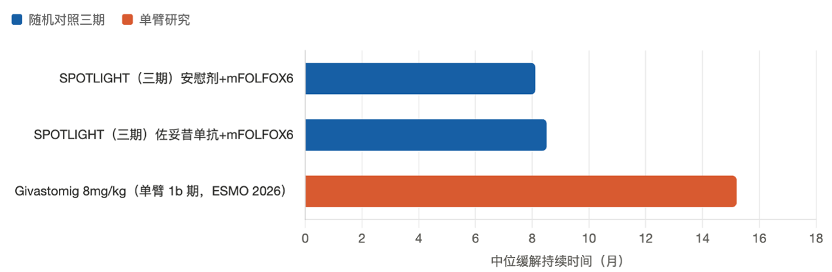
结果显示,Givastomig的8mg/kg组患者,中位缓解持续时间(mDOR)15.2个月。
所谓中位缓解持续时间,指的是从患者首次确认肿瘤缓解、到疾病再次进展或死亡之间的时长,仅在达成缓解的患者中计算。该指标回答的不是"有多少患者实现缓解",而是"缓解能够维持多久"。
上述数字意味着,Givastomig在实现肿瘤缓解之后,约一半的缓解者至15.2个月时仍处于缓解状态。对照SPOTLIGHT,安慰剂联合化疗组mDOR为8.11个月,佐妥昔单抗组8.51个月,Givastomig近乎达到其两倍。
PFS方面也印证了这一点。PFS指从首次用药开始、到首次出现疾病进展或任何原因导致死亡为止的时间。相比于DOR,该指标的覆盖面更广,也更为严苛。它计入所有接受治疗的患者,包括未达成缓解、仅维持疾病稳定的个体;而DOR只在达成缓解的患者中计算,患者须先实现缓解并获得确认才能进入分析,这天然筛去了早期即出现恶化的病例,数值上通常也更为乐观。正因如此,PFS一直是一线肿瘤研究中被优先采用的主要终点。
结果显示,即便随访时间达到17.8个月,Givastomig的中位无进展生存期(mPFS)依然达到16.9个月。在新增的七个月观察期内,进展事件仅增加一例,此前因随访窗口较短而可能存在的虚高质疑随之消解。
这无疑让市场对Givastomig的期待继续升温。相比O药联合化疗7.7个月的PFS(CheckMate-649研究,CPS≥5人群)延长一倍有余,是目前含PD-1的一线联合方案中观察到的最高PFS数据,也远远超过CLDN18.2单抗类药物。
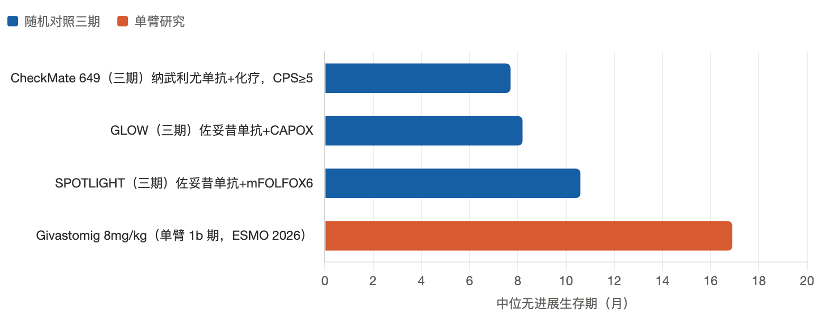
虽然非头对头对比,但其仍有更为现实的意义在于,这一数字为后续更大样本的注册临床提供了充足的安全冗余:即便三期研究出现波动,但绝对值大概率仍具备足够的竞争力。
/ 02 /重要转折点,成为“具备注册开发条件”的项目
更成熟数据的发布,意味着Givastomig迎来一个重要的转折点。
Givastomig的1b期关键目标,是为注册临床开发确定获益-风险特征最合适的剂量。事实上,基于疗效、安全性和长期随访数据的整体结果,新桥生物已经选定8mg/kg剂量用于Givastomig的下一阶段开发。
此前,新桥生物已经通过与FDA的沟通,确定了计划中3期策略的关键要素,包括目标患者人群、剂量以及主要开发路径。并且,基于积极的早期数据,该项目还获得了孤儿药资格认定和快速通道认定。
如今,成熟的临床数据集和各项监管认定相结合,为Givastomig的注册临床开发确立了清晰的路径。至少有一点可以肯定,Givastomig已经发展成为一个“具备注册开发条件”的项目。
对于一线胃癌治疗而言,这显然是一件值得期待的事情。毕竟,Givastomig能够做到的,不只是人有我优,更包括人无我有。
不管是PD-1抑制剂还是CLDN18.2单抗,治疗都有一个明显的局限性:疗效受到标志物表达水平的影响。例如,安斯泰来的Z药,只获批用于CLDN18.2高表达人群,而该人群只占一小部分。
目前来看,Givastomig具备显著的差异化属性。ESMO数据显示,Givastomig的临床活性覆盖不同CLDN18.2表达水平的患者,包括低表达患者:CLDN18.2≥75%人群的ORR为82%,1–74%人群为75%,两者基本接近;其中一位CLDN18.2表达仅4%的患者,甚至接近完全缓解。
另外,从最新数据来看,Givastomig对PD-L1CPS<1的患者展现了100%的ORR,这是一个值得关注的趋势。毕竟,这是PD-1疗效目前尚未覆盖的群体。当然,该信号目前仅在3例可评估患者中得到验证,后续还有待更多数据观察。
总的来说,随着Givastomig成为“具备注册开发条件”的项目,这些问题的解答越来越近。
/ 03 /重估Givastomig,也可能是4-1BB平台
对于任何一个分子来说,从概念验证到“具备注册开发条件”,都意味着价值的重估。毕竟,成药的可能性已经不可同日而语,Givastomig也是如此。
但Givastomig的焦点,不只是分子本身。
事实上,Givastomig目前所展现的成绩,本质是对机制的验证。众所周知,Givastomig是一个CLDN18.2/4-1BB双抗。它的设想,是通过条件性激活T细胞的独特机制,在CLDN18.2表达的肿瘤微环境中特异性启动4-1BB信号通路,既保证了抗肿瘤活性,又避免了传统4-1BB激动剂常见的脱靶毒性。
从安全性数据来看,4-1BB激动剂过去二十年最大的包袱是系统性肝毒性。4-1BB是T细胞的共刺激受体,激动剂能推动效应T细胞扩增、并分化为记忆细胞,但它的激活一旦发生在全身范围,被招募进肝脏的T细胞就会引发免疫性肝炎。该领域的领跑者urelumab正因此被迫止步于极低剂量。此后十几年,如何在保留共刺激效力的同时避开系统性毒性,成了这条通路最大的技术门槛。
而Givastomig的安全性良好。根据ESMO披露的最新数据,两个剂量组均未出现归因于Givastomig的4级或5级不良事件;唯一突出的免疫相关不良事件是胃炎,多数为2级。换言之,这印证了,新桥生物对于4-1BB的开发思路可能是正确的。4-1BB的信号确实被锁进了CLDN18.2阳性的组织。
这一逻辑下,Givastomig本身是一个有重磅潜力的分子;而条件性激活的设计框架,理论上可以嫁接到其他肿瘤相关抗原上。毕竟,4-1BB是一个广谱的共刺激靶点,它不挑肿瘤类型,只认已被激活的T细胞;换一条锚定臂,同一套条件性激活框架就能指向下一个抗原。目前,新桥生物在Givastomig之外,还有一款PD-L1×4-1BB双抗Ragistomig,和Givastomig是同一套逻辑:4-1BB的交联必须发生在PD-L1阳性的肿瘤微环境里,理论上同样能绕开系统性毒性。
所以,Givastomig的积极进展,指向的也是4-1BB平台价值的重估。鉴于 IO 领域的持续升温,这是一条不容忽视的主线。期待新桥生物,能够把4-1BB 这条沉了二十年的通路,推回主流视野。

 下载APP